
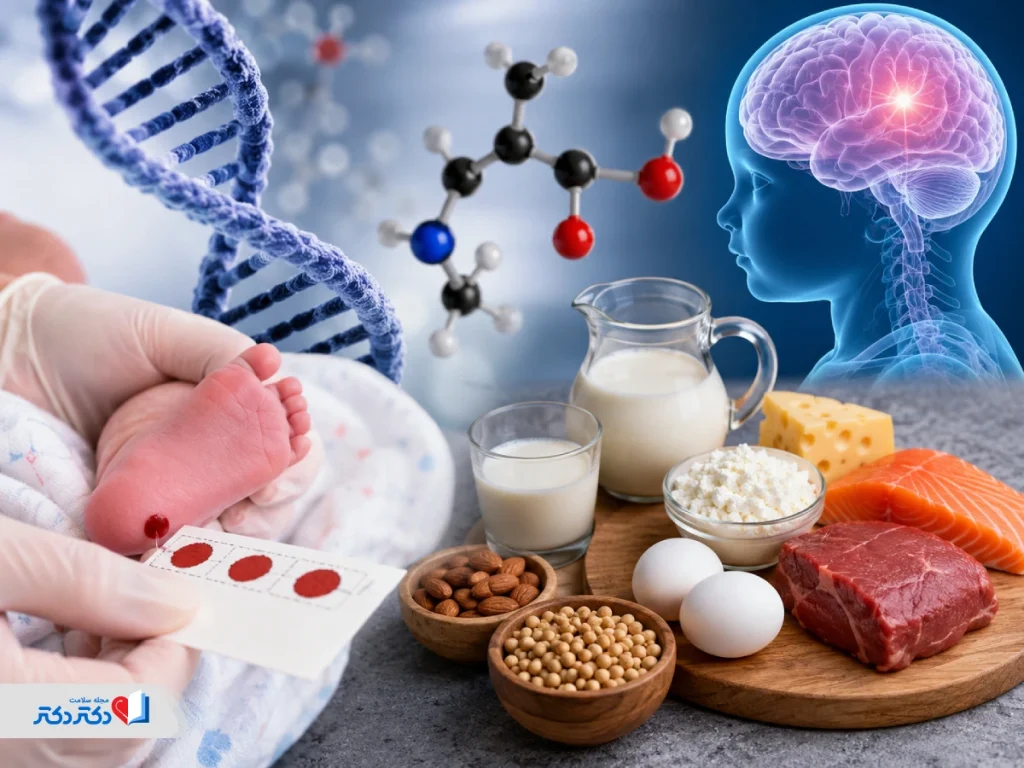
فنیل کتونوری (PKU) یکی از مهمترین بیماریهای متابولیک ارثی است. این بیماری بهدلیل ناتوانی بدن در تجزیه اسید آمینه فنیلآلانین ایجاد میشود. تجمع این ماده در خون، بهویژه در دوران نوزادی و کودکی، میتواند به مغز و سیستم عصبی آسیب برساند. شناخت علائم این بیماری در سنین مختلف، آگاهی از علت بروز آن و آشنایی با روشهای درمان و کنترل، به بیماران و خانوادهها کمک میکند تا از بروز عوارض طولانیمدت جلوگیری کنند. در این مقاله، علائم فنیل کتونوری در نوزادان و بزرگسالان، علل ایجاد بیماری، روشهای تشخیص و درمان، و این موضوع که آیا درمان قطعی برای PKU وجود دارد یا خیر را بهطور کامل بررسی خواهیم کرد.
فنیل کتونوری چیست؟
فنیل کتونوری (Phenylketonuria یا PKU) یک بیماری ژنتیکی نادر است که باعث تجمع نوعی اسید آمینه به نام فنیلآلانین در بدن نوزاد میشود. فنیلآلانین یکی از اجزای سازنده پروتئینهاست. نوزادانی که با فنیلکتونوری متولد میشوند، قادر به تجزیه فنیلآلانین نیستند؛ درنتیجه، مقدار این اسید آمینه بهتدریج در خون آنها افزایش مییابد.
افزایش بیش از حد فنیلآلانین برای مغز نوزاد سمی است و درصورت درماننشدن، ممکن است باعث آسیب مغزی شود. این آسیب ممکن است به عوارض جدی مانند تأخیر در رشد، اختلالات تکاملی و ناتوانی ذهنی منجر شود.
خوشبختانه، در بسیاری از کشورها، همه نوزادان اندکی پس از تولد با آزمایش فنیل کتونوری غربالگری میشوند. اگر این بیماری بهموقع تشخیص داده شود، درمان بلافاصله آغاز خواهد شد و درنتیجه، احتمال بروز علائم شدید کاهش یافته و کودک میتواند رشد طبیعیتری داشته باشد.
-
 دکتر اکبر سلطانیمتخصص غدد و متابولیسم4,5 (1,156)تهراندریافت نوبت آنلاین
-
دکتر عبدالرضا پورمتعبدمتخصص غدد و متابولیسم4,3 (852)تهراندریافت نوبت آنلاین
-
دکتر علی طالعمتخصص غدد و متابولیسم4,5 (422)تهراندریافت نوبت آنلاین
-
دکتر مینا مویدنیامتخصص غدد و متابولیسم4,1 (38)تهراندریافت نوبت آنلاین
-
دکتر سید وحید یوسفیمتخصص غدد و متابولیسم4,0 (536)تهراندریافت نوبت آنلاین
-
دکتر شیرین حسنی رنجبرمتخصص غدد و متابولیسم4,3 (255)تهراندریافت نوبت آنلاین
-
دکتر فرید فتاحیمتخصص غدد و متابولیسم3,3 (121)تهراندریافت نوبت آنلاین
-
دکتر مهرناز ایمانیمتخصص غدد و متابولیسم4,1 (111)تهراندریافت نوبت آنلاین


علت بیماری فنیل کتونوری چیست؟
بیماری فنیل کتونوری براثر تغییرات بیماریزا (جهشها) در ژن PAH ایجاد میشود. این ژن دستور ساخت آنزیمی به نام فنیلآلانین هیدروکسیلاز (PAH) را در اختیار بدن قرار میدهد. این آنزیم مسئول تجزیه و پردازش اسید آمینه فنیلآلانین است.
وقتی در ژن PAH جهش ایجاد شود، آنزیم PAH یا بهطور کامل تولید نمیشود یا عملکرد مناسبی ندارد. در نبود این آنزیم، بدن نوزاد نمیتواند فنیلآلانین را تجزیه کند و این ماده در بدن تجمع مییابد؛ اتفاقی که درنهایت موجب بروز علائم بیماری میشود.
فنیلآلانین چیست؟
فنیلآلانین یک اسید آمینه ضروری برای بدن است. اسید آمینه ضروری به مادهای گفته میشود که بدن به آن نیاز دارد، اما قادر به تولید آن نیست؛ بنابراین باید ازطریق مواد غذایی تأمین شود. فنیلآلانین در بسیاری از غذاهای سرشار از پروتئین مانند گوشت، تخممرغ و لبنیات وجود دارد.
در حالت طبیعی، بدن مقدار مورد نیاز فنیلآلانین را مصرف و مقدار اضافی آن را به ترکیبات دیگری تبدیل میکند، اما اگر بدن فاقد آنزیم PAH باشد، فنیلآلانین در خون و مغز تجمع پیدا میکند.

فنیلکتونوری چگونه به ارث میرسد؟
فنیلکتونوری با الگوی وراثت اتوزومال مغلوب منتقل میشود. به این معنا که کودک باید یک نسخه معیوب از ژن PAH را از هریک از والدین خود به ارث ببرد تا به این بیماری مبتلا شود. اگر فرد تنها یک نسخه معیوب از ژن را داشته باشد، معمولاً ناقل بیماری است و علائمی نخواهد داشت. برای بررسی ژنها میتوان آزمایش ژنتیک انجام داد.
انواع بیماری فنیل کتونوری
شدت فنیلکتونوری به نوع بیماری بستگی دارد. که در ادامه به بررسی دو مورد از انواع بیماری فنیل کتونوری پرداخته ایم:
فنیل کتونوری کلاسیک (Classic PKU)
شدیدترین نوع این بیماری، فنیلکتونوری کلاسیک است. در این حالت، آنزیم لازم برای تجزیه فنیلآلانین وجود ندارد یا فعالیت آن بهشدت کاهش یافته است. درنتیجه، سطح فنیلآلانین در خون به میزان زیادی افزایش پیدا میکند و درصورت درماننشدن، میتواند باعث آسیب شدید مغزی شود.
فنیلکتونوری خفیف
در انواع خفیف یا متوسط، آنزیم PAH تاحدی عملکرد خود را حفظ کرده است؛ بنابراین میزان تجمع فنیلآلانین کمتر بوده و خطر آسیب شدید مغزی نیز کاهش مییابد.
بااینحال، صرفنظر از شدت بیماری، بیشتر بیماران مبتلا به فنیل کتونوری برای پیشگیری از ناتوانی ذهنی و سایر عوارض، باید رژیم غذایی مخصوص این بیماری را رعایت کنند.
علائم بیماری فنیل کتونوری چیست؟
نوزادان مبتلا به بیماری فنیل کتونوری معمولاً هنگام تولد کاملاً سالم به نظر میرسند، اما اگر درمان آغاز نشود، علائم بیماری بهتدریج طی ۳ تا ۶ ماه نخست زندگی ظاهر میشوند. یکی از اولین نشانهها معمولاً تأخیر در رشد و تکامل کودک است.
تا حدود یکسالگی، ممکن است علائم زیر نیز مشاهده شوند:
- بوی کپکمانند یا نامطبوع در تنفس، عرق یا ادرار؛
- روشنتربودن رنگ پوست، مو و چشمها نسبت به سایر اعضای خانواده؛
- اگزما؛
- تأخیر در رشد جسمی؛
- تهوع و استفراغ؛
- لرزش (ترمور).
درصورت ابتلا به نوع شدید بیماری فنیل کتونوری و درماننشدن، علاوهبر تأخیر تکاملی و ناتوانی ذهنی، ممکن است علائم زیر نیز بروز کنند:
- مشکلات رفتاری مانند عصبانیتهای مکرر، پرخاشگری یا رفتارهای آسیبرسان به خود؛
- بیشفعالی؛
- اختلالات یادگیری؛
- تشنج.
عوارض بیماری فنیل کتونوری چیست؟
اگر فنیل کتونوری (PKU) بهموقع تشخیص داده نشود یا درمان آن بهدرستی انجام نگیرد، میتواند در نوزادان، کودکان و بزرگسالان عوارض جدی و گاه غیرقابلبرگشتی ایجاد کند. همچنین، اگر زنان مبتلا به فنیل کتونوری در دوران بارداری سطح فنیلآلانین خون بالایی داشته باشند، سلامت جنین نیز در معرض خطر قرار میگیرد.
عوارض فنیل کتونوری درماننشده عبارتاند از:
- آسیب غیرقابلبرگشت به مغز و ناتوانی ذهنی شدید که معمولاً از ماههای نخست زندگی آغاز میشود.
- مشکلات عصبی مانند تشنج و لرزش.
- اختلالات رفتاری، هیجانی و اجتماعی در کودکان بزرگتر و بزرگسالان.
- اختلال در رشد و سایر مشکلات مهم جسمی و تکاملی.
غربالگری فنیل کتونوری در نوزادان
آزمایش فنیل کتونوری یکی از آزمایشهای غربالگری نوزادان است. برای انجام این آزمایش، با استفاده از سوزنی کوچک چند قطره خون از پاشنه پای نوزاد گرفته میشود. سپس نمونه خون در آزمایشگاه ازنظر میزان فنیلآلانین بررسی میشود. این آزمایش ساده، سریع و کمتهاجمی است و نقش مهمی در تشخیص زودهنگام بیماری دارد.
بهترین زمان انجام غربالگری فنیل کتونوری در نوزادان
همانطور که گفتیم در نتیجه این بیماری، اسید آمینه فنیلآلانین در خون تجمع پیدا کرده و درصورت درماننشدن، میتواند به مغز آسیب برساند. به همین دلیل، پزشکان معمولاً طی چند روز نخست پس از تولد، همه نوزادان را ازنظر ابتلا به فنیلکتونوری غربالگری میکنند.
تفسیر نتایج غربالگری فنیل کتونوری در نوزادان
نتیجه آزمایش ممکن است بهصورت طبیعی، غیرطبیعی، بالا یا مثبت گزارش شود.
- نتیجه طبیعی: اگر سطح فنیلآلانین کمتر از ۲ میلیگرم در دسیلیتر باشد، نتیجه طبیعی محسوب میشود و معمولاً نیازی به بررسی بیشتر نیست.
- نتیجه غیرطبیعی یا بالا: اگر سطح فنیلآلانین بیش از ۴ میلیگرم در دسیلیتر باشد، نتیجه غیرطبیعی تلقی میشود و انجام آزمایشهای تکمیلی ضروری خواهد بود.
نتایج غربالگری معمولاً ظرف حدود یک هفته آماده میشوند.
مثبتبودن آزمایش غربالگری به این معناست که سطح فنیلآلانین خون نوزاد بالاتر از حد طبیعی است، اما بهتنهایی به معنی ابتلای قطعی به بیماری فنیل کتونوری نیست.
درصورت مثبتبودن نتیجه، پزشک برای تأیید تشخیص، آزمایش خون و در برخی موارد بررسیهای تکمیلی دیگری درخواست میکند. گاهی نتایج آزمایشهای بعدی طبیعی هستند و مشخص میشود که نوزاد به PKU مبتلا نیست.
تشخیص بیماری فنیل کتونوری
برای تشخیص فنیل کتونوری، ابتدا سطح فنیلآلانین خون بررسی میشود و درصورت بالا بودن آن، آزمایشهای تکمیلی برای تأیید تشخیص و بررسی علت بیماری انجام میگیرد.
آزمایش سطح فنیلآلانین خون برای تشخیص فنیل کتونوری
بیماری فنیل کتونوری معمولاً در روزهای نخست پس از تولد و ازطریق غربالگری نوزادان تشخیص داده میشود. در بزرگسالی هم امکان انجام این آزمایش وجود دارد.
آزمایشهای ژنتیکی ژن PAH برای تشخیص بیماری فنیل کتونوری
اگر سطح فنیلآلانین بالا باشد، پزشک برای تأیید تشخیص، آزمایشهای تکمیلی خون یا ادرار و درصورت نیاز، آزمایش ژنتیک را برای شناسایی جهش در ژن PAH درخواست میکند.
بیشتر موارد فنیلکتونوری بین ۲۴ تا ۷۲ ساعت پس از تولد تشخیص داده میشوند. بااینحال، در موارد نادر ممکن است بیماری در غربالگری اولیه شناسایی نشود و در سنین بالاتر تشخیص داده شود. افرادی که در دوران نوزادی غربالگری نشدهاند نیز میتوانند در هر سنی تحت آزمایش قرار گیرند.
تشخیص فنیل کتونوری پیش از تولد در خانوادههای پرخطر
انجام آزمایشهای ژنتیکی پیش از تولد در دوران بارداری میتواند احتمال ابتلای جنین به بیماریهای ژنتیکی، ازجمله فنیل کتونوری، را مشخص کند. مشاوره ژنتیک با دارنده تخصص ژنتیک به والدین کمک میکند تا درباره انجام این آزمایش تصمیم آگاهانه بگیرند و نتایج آن را بهتر درک کنند.
این آزمایش بهویژه برای زوجهایی که پیشتر فرزندی مبتلا به فنیل کتونوری داشتهاند، اهمیت بیشتری دارد، زیرا احتمال تولد فرزند دیگری با این بیماری در آنها بالاتر است.
درمان فنیل کتونوری
درحالحاضر درمان قطعی برای بیماری فنیل کتونوری وجود ندارد، اما درمان مناسب میتواند از بروز علائم و عوارض جدی بیماری جلوگیری کند. درمان باید از همان ابتدای تشخیص آغاز شود و تا پایان عمر ادامه یابد. این درمان معمولاً شامل رژیم غذایی بیماران فنیل کتونوری و در برخی بیماران، مصرف دارو است. قطع درمان یا رعایتنکردن رژیم غذایی باعث افزایش دوباره فنیلآلانین و بازگشت خطر عوارض بیماری خواهد شد.
رژیم غذایی کمفنیلآلانین برای درمان فنیل کتونوری
مهمترین بخش درمان، رعایت رژیم غذایی کمفنیلآلانین است. ازآنجاکه فنیلآلانین در غذاهای پرپروتئین مانند گوشت، تخممرغ و لبنیات وجود دارد، افراد مبتلا باید مصرف این مواد غذایی را تحتنظر متخصص تغذیه محدود کنند.
البته بدن همچنان به مقدار مشخصی پروتئین نیاز دارد؛ بنابراین رژیم غذایی باید بهگونهای تنظیم شود که نیازهای تغذیهای فرد را تأمین کند، بدون آنکه فنیلآلانین بیش از حد وارد بدن شود.
همچنین افراد مبتلا باید از مصرف آسپارتام، شیرینکننده مصنوعی موجود در بسیاری از محصولات رژیمی و بدون قند، خودداری کنند، زیرا پس از هضم، فنیلآلانین آزاد میکند.
رعایت این رژیم در دوران بارداری برای زنان مبتلا به فنیل کتونوری اهمیت ویژهای دارد، زیرا نقش مهمی در سلامت جنین ایفا میکند. همچنین نوزادان مبتلا باید از همان روزهای نخست زندگی، شیرخشک مخصوص فاقد فنیلآلانین دریافت کنند.
درمان با مصرف داروهای فنیل کتونوری
در برخی بیماران، علاوهبر رژیم غذایی، پزشک ممکن است دارو نیز تجویز کند. ۲ داروی مورد تأیید برای درمان برخی بیماران مبتلا به فنیلکتونوری عبارتاند از:
- ساپروپترین دیهیدروکلراید (Sapropterin): این دارو در برخی بیماران به افزایش توانایی بدن برای تجزیه فنیلآلانین کمک میکند. مصرف آن جایگزین رژیم غذایی نیست و بیمار همچنان باید رژیم کمفنیلآلانین را رعایت کند.
- پگوالیاز (Pegvaliase): این دارو برای برخی بزرگسالانی که سطح فنیلآلانین خون آنها با رژیم غذایی بهخوبی کنترل نمیشود، تجویز میشود. پگوالیاز عملکرد آنزیم تجزیهکننده فنیلآلانین را تقلید میکند و ممکن است به برخی بیماران اجازه دهد مقدار بیشتری پروتئین مصرف کنند. بااینحال، تنظیم رژیم غذایی باید همچنان تحتنظر پزشک انجام شود.
رژیم غذایی بیماران فنیل کتونوری
هدف از رژیم غذایی بیماران فنیل کتونوری حذف کامل فنیلآلانین نیست، بلکه حفظ مقدار آن در محدودهای ایمن است تا ضمن جلوگیری از عوارض بیماری، نیازهای تغذیهای بدن نیز تأمین شود.
رژیم غذایی بیماران مبتلا به فنیلکتونوری معمولاً شامل موارد زیر است:
- محدودکردن شدید غذاهای سرشار از فنیلآلانین؛
- مصرف مواد غذایی کمفنیلآلانین؛
- پرهیز از آسپارتام؛
- کنترل منظم سطح فنیلآلانین خون.
این رژیم باید حتماً تحتنظر پزشک و متخصص تغذیه تنظیم شود. متخصص تغذیه میزان مجاز مصرف روزانه فنیلآلانین را برای هر فرد تعیین میکند و به خانواده آموزش میدهد که چگونه مقدار فنیلآلانین مواد غذایی را محاسبه و رژیم را بهدرستی مدیریت کنند.
غذاهایی که باید در رژیم غذایی فنیل کتونوری محدود یا حذف شوند
حتی مقادیر اندک برخی غذاها میتوانند سطح فنیلآلانین خون را افزایش دهند؛ بنابراین مصرف آنها باید با دقت کنترل شود.
محدودیت مصرف غذاهای پرپروتئین در رژیم غذایی فنیل کتونوری
ازآنجاکه پروتئینها حاوی فنیلآلانین هستند، مصرف غذاهای زیر باید محدود شود:
- گوشت قرمز مانند گوشت گاو و گوسفند؛
- گوشت خوک؛
- مرغ و بوقلمون؛
- انواع ماهی و غذاهای دریایی؛
- شیر، پنیر، ماست و سایر لبنیات؛
- تخممرغ؛
- حبوبات مانند لوبیا، نخود و عدس؛
- مغزها و دانهها؛
- کره بادامزمینی و سایر کرههای مغزیجات؛
- فراوردههای سویا مانند توفو؛
- غلات کامل مانند گندم، جو، جو دوسر و کینوا؛
- پودرهای پروتئینی و مکملهای پروتئین.
البته بدن برای رشد و حفظ عملکرد طبیعی همچنان به پروتئین نیاز دارد. بنابراین، میزان مجاز مصرف این مواد غذایی باید توسط پزشک یا متخصص تغذیه تعیین شود.
محدودیت مصرف غذاهای حاوی آسپارتام در رژیم غذایی فنیل کتونوری
افراد مبتلا به فنیلکتونوری باید از مصرف آسپارتام خودداری کنند، زیرا این شیرینکننده مصنوعی پس از هضم به فنیلآلانین تبدیل میشود.
آسپارتام با نامهای تجاری مختلفی عرضه میشود و ممکن است در محصولات زیر وجود داشته باشد:
- نوشابههای رژیمی؛
- ماستها و سسهای کمشکر؛
- برخی غلات صبحانه؛
- آدامسهای بدون قند؛
- آبهای گازدار طعمدار؛
- ویتامینهای جویدنی؛
- قرصهای مکیدنی ضدسرفه؛
- برخی داروهای نسخهای و بدون نسخه.
به همین دلیل، افراد مبتلا باید همیشه برچسب مواد غذایی را بررسی کنند.
غذاهای مناسب برای بیماران مبتلا به فنیل کتونوری
باوجود محدودیتهای رژیم فنیل کتونوری، همچنان گزینههای غذایی متنوعی برای تأمین نیازهای بدن وجود دارد.
غذاهای کمفنیلآلانین و مصرف آن در رژیم غذایی فنیل کتونوری
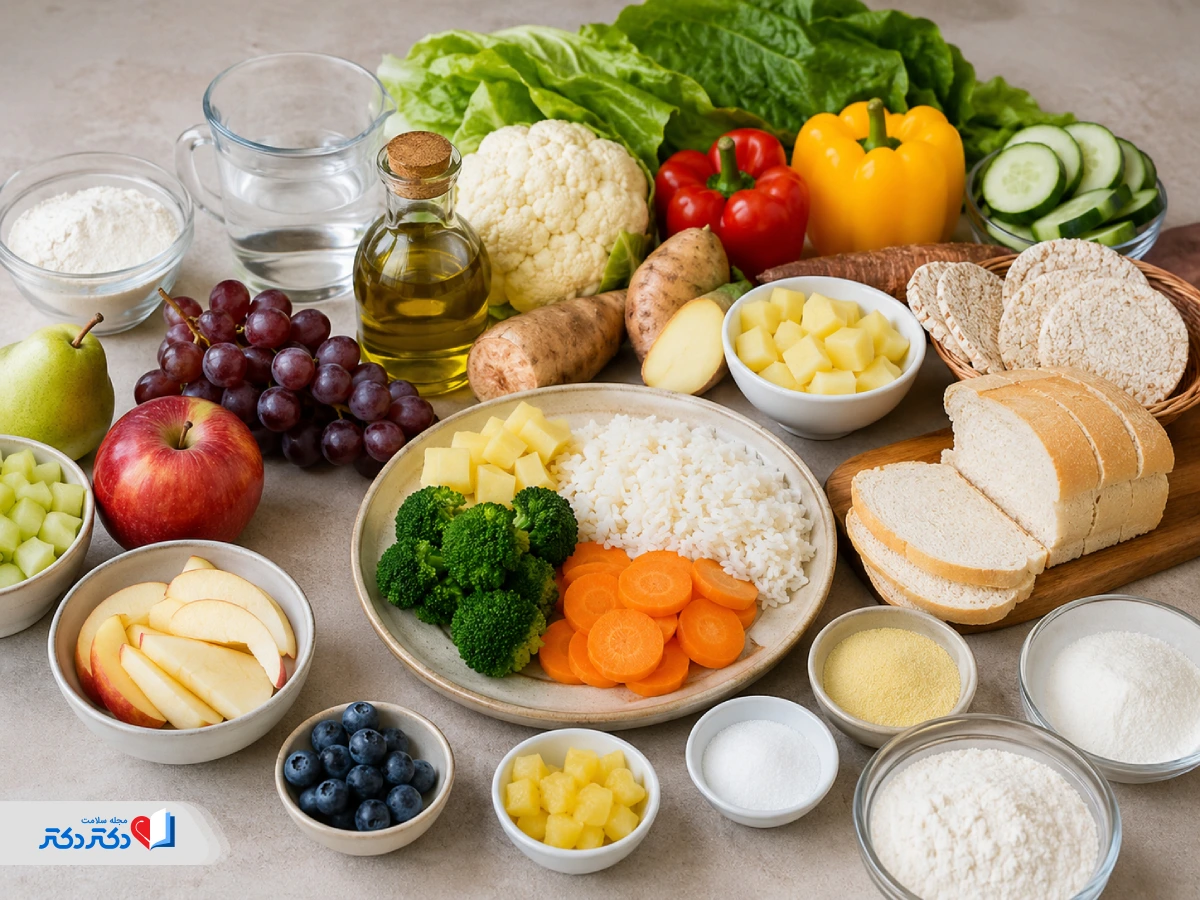
مواد غذایی زیر بهطور طبیعی فنیلآلانین کمی دارند:
- بیشتر میوهها؛
- بیشتر سبزیجات؛
- نشاستههای کمپروتئین مانند آرد کاساوا، آرد آروت و تاپیوکا؛
- نوشیدنیهایی مانند چای، قهوه و آبمیوه طبیعی؛
- چربیها مانند کره، روغن حیوانی و روغنهای گیاهی؛
- سبزیهای معطر، ادویهها و چاشنیها؛
- شکر و عسل.
اگرچه برخی میوهها و سبزیجات نیز مقدار کمی فنیلآلانین دارند، این مقدار معمولاً آنقدر کم است که در بسیاری از بیماران نیازی به محاسبه دقیق آن وجود ندارد.
شیرخشک و مکملهای پزشکی مخصوص PKU در رژیم غذایی فنیل کتونوری
بخش مهمی از درمان فنیل کتونوری در نوزادان، استفاده از شیرخشکهای مخصوص فنیلکتونوری است. این محصولات پروتئین مورد نیاز بدن را بدون فنیلآلانین یا با مقدار بسیار ناچیز آن تأمین میکنند و علاوهبر آن، حاوی ویتامینها و مواد معدنی ضروری نیز هستند.
نوزادان مبتلا بلافاصله پس از تشخیص بیماری مصرف این شیرخشکها را آغاز میکنند و بسیاری از بیماران در تمام طول زندگی از انواع پودری یا آماده مصرف آن استفاده میکنند.
غذاهای کمپروتئین مخصوص در رژیم غذایی فنیل کتونوری
امروزه برخی شرکتها محصولات غذایی کمپروتئین ویژه بیماران PKU تولید میکنند، ازجمله:
- نان کمپروتئین؛
- ماکارونی کمپروتئین؛
- برنج کمپروتئین؛
- مخلوطهای مخصوص پخت و شیرینیپزی.
این محصولات مقدار کمی فنیلآلانین دارند، اما همچنان باید مصرف آنها براساس برنامه غذایی فرد محاسبه شود.
آیا غذاهای وگان برای بیماران فنیل کتونوری مناسب هستند؟
رژیم غذایی بیماران فنیل کتونوری با رژیم وگان یکسان نیست. گیاهخواران میتوانند بسیاری از منابع پروتئینی گیاهی مانند سویا، حبوبات و مغزها را مصرف کنند، درحالیکه این مواد برای بسیاری از مبتلایان به PKU محدود یا ممنوع هستند.
بااینحال، برخی محصولات وگان مانند بعضی شیرهای گیاهی، پنیرهای گیاهی و دسرهای وگان ممکن است برای افراد مبتلا مناسب باشند. البته، قبل از مصرف، باید برچسب ترکیبات آنها بهدقت بررسی شود تا از میزان فنیلآلانین یا پروتئین موجود در آنها اطمینان حاصل شود.
رعایت رژیم غذایی بیماران فنیل کتونوری ممکن است در ابتدا دشوار و محدودکننده بهنظر برسد و نیاز به برنامهریزی و پیگیری مداوم داشته باشد. بااینحال، همکاری مستمر با پزشک و متخصص تغذیه، استفاده از مواد غذایی و مکملهای مناسب و پایش منظم سطح فنیلآلانین، به بیماران کمک میکند رشد طبیعی، عملکرد شناختی مناسب و کیفیت زندگی مطلوبی را در بلندمدت حفظ کنند.
داروهای ممنوع در فنیل کتونوری چیست؟
بهطور کلی، بیماران مبتلا به فنیل کتونوری نباید داروهای حاوی فنیلآلانین را بدون نظر پزشک مصرف کنند. فهرست این داروها محدود نیست. بنابراین همیشه به پزشک و ارائهدهندگان خدمات سلامت بیماری خود را اطلاع دهید. پیش از مصرف داروهای بدون نسخه از داروساز بپرسید و مطمئن شوید دارو حاوی فنیلآلانین نیست یا میزان آن برایتان مشکلساز نخواهد بود.
فنیل کتونوری در بارداری
اگر فرد مبتلا به فنیل کتونوری بدون کنترل مناسب بیماری باردار شود، خطر سقطجنین افزایش مییابد. همچنین نوزادان مادرانی که سطح فنیلآلانین خون آنها بهخوبی کنترل نشده است، بیشتر در معرض مشکلات زیر قرار دارند:
- بیماریهای مادرزادی قلب؛
- ناهنجاریهای ظاهری صورت؛
- وزن کم هنگام تولد؛
- کوچکبودن غیرطبیعی سر (میکروسفالی).
بااینحال، اگر بیماری پیش از بارداری و در طول آن بهخوبی کنترل شود، احتمال تولد نوزادی سالم بسیار بالا خواهد بود.
طول عمر بیماران فنیل کتونوری
فنیل کتونوری یک بیماری مادامالعمر است و درحالحاضر درمان قطعی برای آن وجود ندارد. بااینحال، اگر بیماری در همان روزهای نخست زندگی تشخیص داده شود و درمان بهموقع آغاز شود، بیشتر افراد مبتلا میتوانند زندگی سالم، فعال و تقریباً طبیعی داشته باشند و از بسیاری از عوارض بیماری پیشگیری کنند.
رعایت رژیم غذایی کمفنیلآلانین معمولاً باید تا پایان عمر ادامه داشته باشد. پایبندی به این رژیم ممکن است در ابتدا دشوار و خستهکننده به نظر برسد، اما با برنامهریزی مناسب و دریافت آموزش از متخصص تغذیه، میتوان آن را به بخشی از سبک زندگی تبدیل کرد. همچنین عضویت در گروههای حمایتی و ارتباط با سایر بیماران مبتلا به فنیل کتونوری میتواند در مدیریت بهتر بیماری و افزایش کیفیت زندگی مؤثر باشد.
علاوهبر سلامت جسمی، سلامت روان نیز اهمیت زیادی دارد. اگر محدودیتهای ناشی از بیماری باعث استرس، اضطراب یا احساس ناامیدی شوند، مراجعه به روانشناس یا مشاور میتواند کمککننده باشد.
پیشگیری از عوارض فنیل کتونوری
ازآنجاکه فنیل کتونوری یک بیماری ژنتیکی و ارثی است، امکان پیشگیری از بروز آن وجود ندارد. اما، تشخیص زودهنگام و رعایت دقیق رژیم غذایی کمفنیلآلانین از همان ابتدای زندگی میتواند خطر بروز عوارض بیماری را به میزان قابلتوجهی کاهش دهد و به حفظ رشد طبیعی و سلامت مغز کمک کند.
اگر خودتان به بیماری فنیل کتونوری مبتلا هستید، یکی از بستگان نزدیک شما به این بیماری مبتلاست یا پیشتر فرزندی مبتلا به PKU داشتهاید، بهتر است پیش از بارداری از مشاوره ژنتیک بهرهمند شوید. متخصص ژنتیک میتواند درباره نحوه انتقال بیماری، احتمال ابتلای فرزند آینده و گزینههای موجود برای برنامهریزی بارداری اطلاعات دقیق در اختیار شما قرار دهد. دریافت مشاوره ژنتیک به زوجها کمک میکند با آگاهی بیشتری برای فرزندآوری تصمیم بگیرند و درصورت نیاز، از آزمایشهای تشخیصی مناسب استفاده کنند.
کلام آخر دکتردکتر
فنیل کتونوری (PKU) یک بیماری ژنتیکی نادر، اما قابلکنترل است که براثر ناتوانی بدن در تجزیه فنیلآلانین ایجاد میشود. اگر این بیماری در روزهای نخست زندگی ازطریق غربالگری نوزادان تشخیص داده شود و درمان بلافاصله آغاز گردد، میتوان از آسیبهای مغزی، ناتوانی ذهنی و بسیاری از عوارض جدی آن پیشگیری کرد. درمان فنیل کتونوری بر پایه رعایت مادامالعمر رژیم غذایی کمفنیلآلانین، پایش منظم سطح فنیلآلانین خون و در برخی موارد مصرف داروهای اختصاصی است.
اگرچه درمان قطعی برای این بیماری وجود ندارد، با مدیریت صحیح، بیشتر افراد مبتلا میتوانند رشد طبیعی، زندگی سالم و فعالی داشته و حتی با برنامهریزی مناسب، بارداری موفق و فرزندان سالمی داشته باشند. برای بررسی وضعیت سلامتی خود میتوانید در دکتردکتر از پزشک نوبت ویزیت آنلاین یا حضوری بگیرید.